إذا كنت تبني برنامج ذكاء اصطناعي يقرأ صور الأشعة، أو تطبيقاً يقيس النبض من كاميرا الجوال، أو نموذجاً يتوقع خطر مرض عند مراجعي عيادة، فسوف يأتي يوم يسألك فيه مستشفى أو مستثمر سؤالاً واحداً: هل عندكم إذن من الهيئة العامة للغذاء والدواء؟ وكثير من الفرق التقنية تكتشف هذا السؤال متأخراً، بعد أن تكون قد دربت النموذج ونشرته في تجربة، فتجد أن البيانات التي جمعتها لا تكفي للتقييم السريري، وأن كل تحديث للنموذج يحتاج إبلاغاً، وأن هناك رسوماً ومدداً لم تحسب لها.
وفي هذا المقال سوف نمر على ما تطلبه الهيئة العامة للغذاء والدواء Saudi Food and Drug Authority، واختصاراً SFDA، من برنامج ذكاء اصطناعي طبي، من أول سؤال «هل منتجي جهاز طبي؟» إلى ما بعد الحصول على إذن التسويق، بخطوات مرتبة وجداول ورسوم رسمية بتاريخها. وسوف نناقش ما يلي:
- الوثائق الرسمية التي تحكم الموضوع، وما يفصله كل منها.
- متى يكون البرنامج جهازاً طبياً، ومتى يكون منتج عافية عامة.
- تصنيف البرنامج بالقاعدة 11، وجدول IMDRF الذي تبنته الهيئة كمرجع.
- الترخيص والممثل المعتمد ونظام الجودة والأمن السيبراني.
- ما يطلبه إرشاد الذكاء الاصطناعي MDS-G010 في التقييم السريري والبيانات.
- طلب إذن التسويق، ورسومه ومدده، وتكلفة السنة الأولى بمثال محسوب.
- إعادة تدريب النموذج بعد الموافقة، والرقابة بعد التسويق، ومقارنة مختصرة مع أمريكا وأوروبا.
وهذا المقال من مرحلة البيانات الصحية والذكاء الاصطناعي في مسار التقنية في الصحة. والصورة الكاملة لشركة ذكاء اصطناعي طبي، من البيانات والتحديد إلى قراءة أرقام الأداء والبيع، شرحناها في مقال الشركة الناشئة في الذكاء الاصطناعي الطبي، فلن نكرر مثال القيمة التنبؤية هنا، وإنما نركز على الجانب التنظيمي بتفصيله.
باختصار In Short
التصنيف: أربع فئات A وB وC وD، وأغلب برامج التشخيص تبدأ من B وترتفع بحسب خطر القرار.
الإذن: إذن تسويق الأجهزة الطبية MDMA يطلب من نظام «غد» GHAD، ورسومه من 15,000 إلى 23,000 ريال بحسب الفئة، والمراجعة من 35 إلى 60 يوم عمل.
المصنع الأجنبي: يعين ممثلاً معتمداً داخل المملكة، ورسوم ترخيص الممثل 2,600 ريال في السنة.
بعد الموافقة: الإذن صالح حتى 3 سنوات، وكل تغيير جوهري في النموذج يبلغ خلال 10 أيام، والحوادث الخطيرة خلال 2 أو 10 أيام.
والوثائق والرسوم في هذا المقال من الموقع الرسمي للهيئة كما قرأناه في 18 نوفمبر 2026، وكل وثيقة مذكورة برقمها وإصدارها وتاريخها. والأمثلة التي فيها منتجات افتراضية مذكور أنها افتراضية عند كل مثال.
المصطلحات التي ستقابلك Key Terms
قبل الخطوات نحتاج عدداً من المصطلحات، لأنها تتكرر في كل وثيقة للهيئة، وأغلبها يكتب بالإنجليزية حتى في النماذج العربية:
| المصطلح | معناه بكلمات بسيطة |
|---|---|
| البرنامج كجهاز طبي Software as a Medical Device، واختصاراً SaMD | برنامج يؤدي غرضاً طبياً وحده، دون أن يكون جزءاً من جهاز طبي ملموس، مثل برنامج يحلل صور الأشعة على سيرفر |
| جهاز طبي يعمل بالذكاء الاصطناعي AI-enabled Medical Device، واختصاراً AIeMD | الاسم الذي تستخدمه الهيئة في وثائقها الحديثة لأي جهاز أو برنامج طبي فيه نموذج تعلم آلة |
| الغرض المعلن Intended Use | الجملة التي تكتبها الشركة لتصف ماذا يفعل المنتج، ولمن، وفي أي حالة. وعليها يبنى كل شيء بعدها |
| إذن تسويق الأجهزة الطبية Medical Device Marketing Authorization، واختصاراً MDMA | الموافقة التي تسمح ببيع الجهاز أو تشغيله في المملكة |
| نظام غد GHAD | النظام الإلكتروني للهيئة الذي تقدم منه طلبات الترخيص وإذن التسويق والإبلاغ عن التغييرات |
| الممثل المعتمد Authorized Representative | منشأة داخل المملكة يعينها المصنع الأجنبي لتتولى التزاماته أمام الهيئة |
| المركز الوطني لبلاغات الأجهزة الطبية NCMDR | الجهة التي تستقبل بلاغات الحوادث والأعطال الخطيرة في الأجهزة الطبية |
| تقرير السلامة الدوري Periodic Safety Update Report، واختصاراً PSUR | تقرير دوري يلخص ما حدث للجهاز في السوق من شكاوى وحوادث وتحديثات |
| المنتدى الدولي لمنظمي الأجهزة الطبية IMDRF | منتدى يجمع جهات التنظيم في عدة دول، ونشر الوثائق المرجعية للبرنامج كجهاز طبي |
ما الوثائق التي تحكم الموضوع؟ Regulatory Documents
أول خطأ تقع فيه الفرق التقنية أنها تبحث عن «وثيقة الذكاء الاصطناعي» وحدها، وتظن أنها تكفي. والواقع أن الإرشاد الخاص بالذكاء الاصطناعي يفصل نقاطاً محددة، ويحيل في أغلب الأمور إلى متطلبات عامة تسري على كل الأجهزة الطبية. لذلك تحتاج أن ترى الطبقات كلها كما في الصورة التالية:
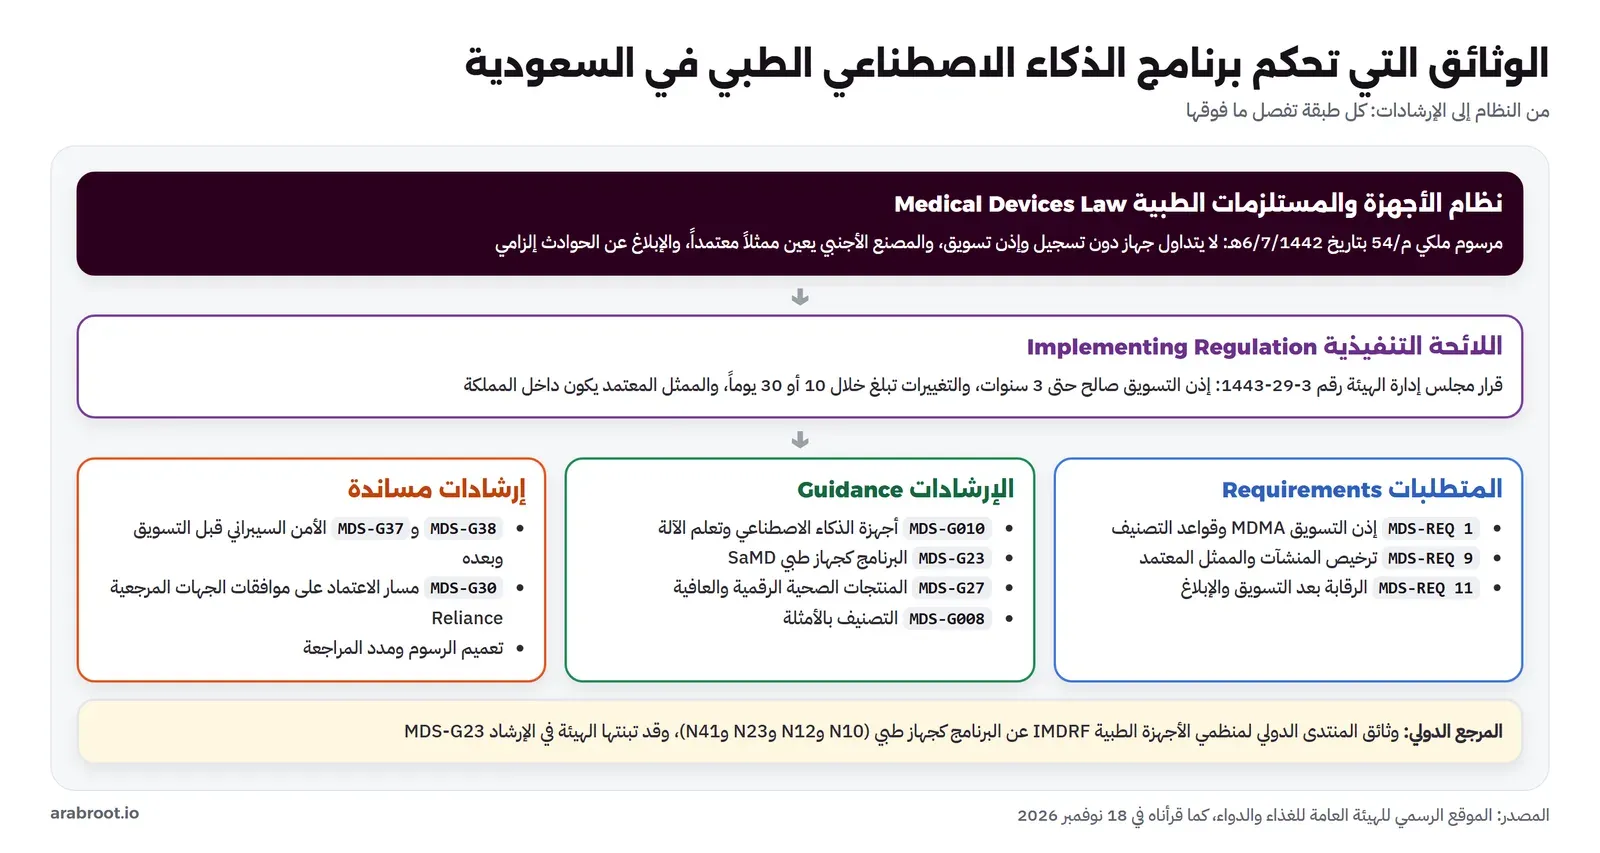
والجدول التالي يجمع هذه الوثائق برقم كل منها وتاريخها، وهو ما ستحتاجه عندما تكتب خطتك التنظيمية:
| الوثيقة | الإصدار والتاريخ | ماذا تحتاج منها |
|---|---|---|
| نظام الأجهزة والمستلزمات الطبية | مرسوم ملكي م/54 بتاريخ 6/7/1442هـ | منع التداول دون تسجيل وإذن تسويق، والممثل المعتمد، والإبلاغ عن الحوادث، والعقوبات |
| اللائحة التنفيذية للنظام | قرار مجلس الإدارة 3-29-1443 بتاريخ 19/2/1443هـ | مدة صلاحية الإذن، ومدد الإبلاغ عن التغييرات، وشروط الممثل المعتمد |
| MDS-REQ 1: متطلبات إذن التسويق | الإصدار 6.0، 19 ديسمبر 2021 | طريقة التقديم، والملف الفني، وقواعد التصنيف في الملحق 5، وتقارير PSUR |
| MDS-REQ 9: ترخيص منشآت الأجهزة الطبية | الإصدار 2.0، 15 يناير 2025 | ترخيص المصنع والممثل المعتمد ورسومهما |
| MDS-REQ 11: الرقابة بعد التسويق | الإصدار 2، 23 مارس 2023 | مدد الإبلاغ عن الحوادث والإجراءات التصحيحية الميدانية |
| MDS-G010: أجهزة الذكاء الاصطناعي وتعلم الآلة | الإصدار 1.0، 29 نوفمبر 2022 | التقييم السريري، وبيانات الاختبار، وإدارة المخاطر والتغييرات الخاصة بالنماذج |
| MDS-G23: البرنامج كجهاز طبي | الإصدار 2.0، 24 أبريل 2024 | تبني وثائق IMDRF للبرمجيات كما هي |
| MDS-G27: المنتجات الصحية الرقمية | الإصدار 1.0، 11 أغسطس 2025 | الفرق بين الجهاز الطبي ومنتج العافية العامة، ومحاور الذكاء الاصطناعي |
| MDS-G008: تصنيف الأجهزة الطبية | الإصدار 2.0، 13 ديسمبر 2022 | شرح القاعدة 11 بالأمثلة |
| MDS-G38 وMDS-G37: الأمن السيبراني | الإصدار 1.0، 18 يونيو 2019 | الأمن السيبراني قبل التسويق وبعده |
| MDS-G30: مسار الاعتماد Reliance | الإصدار 1.0، 9 سبتمبر 2026 | الاستفادة من موافقة جهة مرجعية مثل FDA |
ولاحظ أن إرشاد الذكاء الاصطناعي MDS-G010 لم يصدر له إصدار جديد حتى تاريخ قراءتنا، فصفحته على موقع الهيئة ما زالت تشير إلى الإصدار 1.0، وآخر تحديث للصفحة نفسها كان في 1 يوليو 2024. أما ما استجد بعده فجاء في إرشاد المنتجات الرقمية MDS-G27 سنة 2025، وإرشاد الاعتماد MDS-G30 سنة 2026.
المصدر: صفحة اللائحة التنفيذية، وصفحة إرشاد MDS-G010.
الخطوة 1: هل برنامجك جهاز طبي؟ Qualification
هذا السؤال يحدد كل ما بعده، والإجابة عليه لا تأتي من التقنية التي تستخدمها، وإنما من الغرض الذي تعلنه. فنفس النموذج قد يكون جهازاً طبياً إذا قلت إنه «يكشف الرجفان الأذيني»، وقد لا يكون إذا قلت إنه «يعرض معدل نبضك أثناء الرياضة».
ويقول إرشاد MDS-G010 في صفحته الرابعة إن برنامج الذكاء الاصطناعي إذا قصد به مطوره الفحص أو الكشف أو التشخيص أو المتابعة أو العلاج أو إدارة أي حالة طبية، فهو جهاز طبي خاضع لرقابة الهيئة. ونطاق الإرشاد نفسه يشمل التقنيات التي «تشخص الأمراض أو تديرها أو تتوقعها بتحليل البيانات الطبية»، أي أن نموذج التوقع Prediction داخل في النطاق مثل نموذج التشخيص.
منتجات العافية العامة General Wellness
في الطرف الآخر توجد منتجات العافية العامة، وقد فصلها إرشاد المنتجات الصحية الرقمية MDS-G27 في قسمه الثاني. والمنتج يعد منتج عافية إذا تحقق فيه أحد شرطين:
- ادعاء عام عن العافية لا يذكر مرضاً أو حالة طبية محددة، مثل تحسين النوم أو زيادة النشاط.
- ادعاء يذكر مرضاً مزمناً، بشرط أن يكون الغرض العيش بشكل أفضل مع المرض أو تخفيف أثره على حياة الشخص، وليس التشخيص أو العلاج أو الوقاية.
وهناك شرط مهم يغفل عنه كثيرون: إذا أوصى الأطباء بمنتج العافية أو استخدموه لغرض طبي، وكانت الشركة تعلم بذلك، فتقيمه الهيئة لتقرر إن كان جهازاً طبياً، ويجب إبلاغ الهيئة بأي استخدام طبي خارج الغرض المعلن. أي أن تسمية منتجك «عافية» لا تحميك إذا كان بيعك الحقيقي للمستشفيات بغرض طبي.
أمثلة من إرشاد التصنيف MDS-G008
والجدول التالي يجمع أمثلة ذكرها إرشاد التصنيف MDS-G008 وإرشاد MDS-G27، وتساعدك على وضع منتجك في المكان الصحيح:
| المنتج | هل هو جهاز طبي؟ | السبب |
|---|---|---|
| برنامج يسجل جرعات الإنسولين مثل الدفتر، دون أي تحليل | لا في الغالب | يسجل ويعرض فقط. ويصبح جهازاً إذا حلل البيانات أو غير العلاج أو الجرعة |
| تطبيق يحلل نبض المستخدم ويكشف الخلل ويبلغ الطبيب | نعم | يكشف حالة طبية ويؤثر في قرار الطبيب |
| برنامج يشخص الاكتئاب من درجة يحسبها من أعراض يدخلها المريض | نعم | غرضه التشخيص، حتى لو كانت المدخلات استبياناً |
| برنامج يحلل صور الأشعة لمرضى السكتة الدماغية الحادة لاتخاذ قرار العلاج | نعم، وفي فئة عالية | قرار العلاج في حالة حرجة |
| تطبيق نوم يقترح عادات أفضل دون ذكر مرض | لا | ادعاء عافية عام |
وقاعدة القرار بسيطة: اكتب جملة الغرض المعلن أولاً، ثم اسأل: هل فيها فعل طبي (يكشف، يشخص، يتوقع مرضاً، يتابع، يعالج، يحدد جرعة)؟ إذا كانت الإجابة نعم فأنت تبني جهازاً طبياً. واحذر من التسويق أيضاً، فالعبارات التي تكتبها في موقعك وعروضك جزء من الغرض المعلن في نظر الجهة المنظمة.
المصدر: MDS-G010 الصفحتان 3 و4، وMDS-G027 القسم 2، وMDS-G008 الصفحات 42 و43.
الخطوة 2: صنف البرنامج بالقاعدة 11 Classification
بعد أن تعرف أن منتجك جهاز طبي، تحتاج فئته، لأنها تحدد الرسوم ومستوى الأدلة المطلوبة ومدة تقارير السلامة. والهيئة تستخدم أربع فئات بالحروف: A الأقل خطراً، ثم B وC، ثم D الأعلى خطراً. والبرمجيات لها قاعدة خاصة هي القاعدة 11 في الملحق الخامس من متطلبات إذن التسويق MDS-REQ 1، والصورة التالية تضعها بجانب جدول IMDRF:
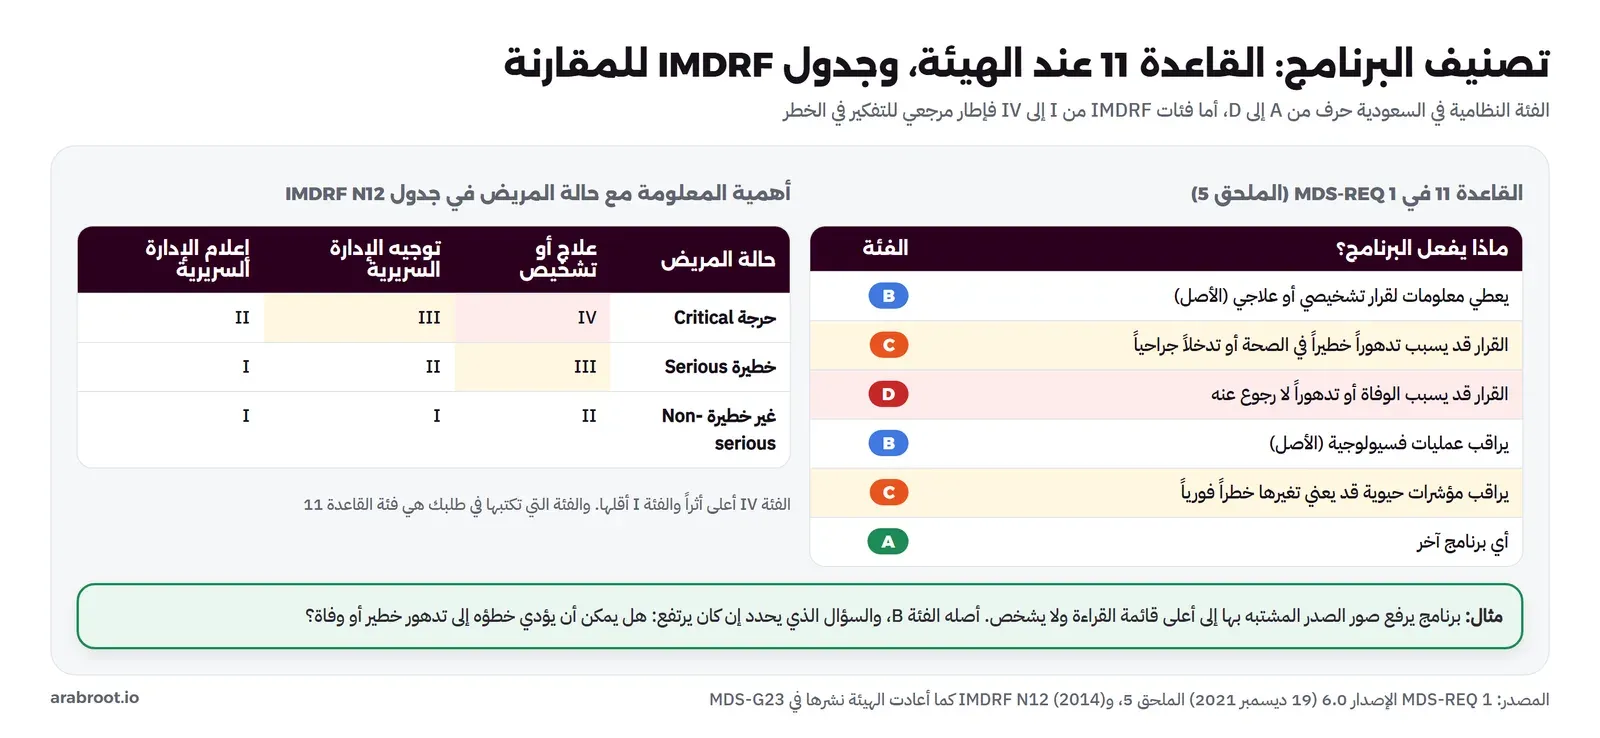
ونص القاعدة باختصار: البرنامج الذي يعطي معلومات تستخدم في قرارات تشخيصية أو علاجية فئته B، إلا إذا كان أثر هذه القرارات قد يسبب الوفاة أو تدهوراً لا رجوع عنه في صحة الشخص فيصبح D، أو تدهوراً خطيراً أو تدخلاً جراحياً فيصبح C. والبرنامج الذي يراقب عمليات فسيولوجية فئته B، إلا إذا كان يراقب مؤشرات حيوية قد يؤدي تغيرها إلى خطر فوري على المريض فيصبح C. وكل برنامج آخر فئته A.
وتنص قواعد التطبيق في نفس الملحق على أن البرنامج يعد جهازاً نشطاً Active Device، وأن البرنامج المستقل عن أي جهاز آخر يصنف بذاته. أي أن برنامجك على السحابة لا يأخذ فئة جهاز الأشعة الذي تأتي منه الصور، وإنما فئته من غرضه هو.
وما دور جدول IMDRF إذن؟
نشر المنتدى الدولي IMDRF سنة 2014 وثيقة N12 التي تصنف البرنامج في أربع فئات من I إلى IV بسؤالين: ما حالة المريض (حرجة، خطيرة، غير خطيرة)؟ وما أهمية المعلومة التي يعطيها البرنامج (يعالج أو يشخص، يوجه الإدارة السريرية، يعلم الإدارة السريرية)؟ وقد أعادت الهيئة نشر هذه الوثيقة كما هي ضمن إرشاد البرنامج كجهاز طبي MDS-G23.
لكن انتبه للنقطة التالية: الفئة التي تكتبها في طلبك هي فئة القاعدة 11 بالحروف، وليست فئة IMDRF بالأرقام. وجدول IMDRF مفيد في التفكير وفي كتابة تحليل المخاطر، لأنه يجبرك على تحديد حالة المريض ودور المعلومة بدقة.
مثال: منتج فرز Triage لصور الصدر (افتراضي)
لنفرض أن شركتك تبني برنامجاً يقرأ صور الصدر العادية في قسم الطوارئ، ويرفع الصور المشتبه بوجود هواء في غشاء الرئة إلى أعلى قائمة القراءة، ولا يكتب تشخيصاً. فكيف تفكر في الفئة؟
- البرنامج يعطي معلومة تستخدم في قرار تشخيصي، أي أن نقطة البداية B.
- هل يمكن أن يؤدي خطؤه إلى تدهور خطير؟ إذا فاتته حالة، يقرأها الطبيب في دورها العادي في القائمة، فالتأخير هو الخطر. والسؤال هنا: هل تأخير قراءة هذه الحالة في الطوارئ قد يسبب تدهوراً خطيراً؟ هذا ما يجب أن يجيب عنه تحليل المخاطر بأدلة سريرية.
- بحسب الإجابة تبقى الفئة B أو ترتفع إلى C، وتكتب المبرر في الملف الفني.
وهذا المثال يبين لماذا تبدأ أغلب الشركات بمنتج ضيق يرتب ولا يشخص، كما شرحنا في مقال الشركة الناشئة: كل كلمة في الغرض المعلن قد ترفع الفئة، والفئة الأعلى تعني أدلة أكثر وتقارير أكثر.
المصدر: MDS-REQ 1 الملحق 5 القاعدة 11 (الصفحة 75)، وMDS-G23 الإصدار 2.0.
الخطوة 3: من يقدم الطلب؟ المصنع والممثل المعتمد Authorized Representative
تنص المادة الثامنة من نظام الأجهزة والمستلزمات الطبية على أنه لا يجوز تداول الأجهزة الطبية إلا بعد تسجيلها والحصول على إذن تسويق. ومن يقدم الطلب يختلف بحسب مكان الشركة:
- إذا كانت شركتك سعودية وهي المصنع القانوني Legal Manufacturer: تحصل على ترخيص منشأة مصنعة من نظام غد، ثم تقدم طلب إذن التسويق بنفسك. ورسوم ترخيص المصنع في الملحق الثاني من MDS-REQ 9 هي 5,000 ريال لمدة 5 سنوات.
- إذا كانت شركتك خارج المملكة: تنص المادة الخامسة عشرة من النظام على أن تعين ممثلاً معتمداً. وتشترط اللائحة التنفيذية في مادتها الخامسة عشرة أن يكون الممثل داخل المملكة، وأن يحمل ترخيص ممثل معتمد لكل مصنع يمثله. ورسوم هذا الترخيص 2,600 ريال في السنة، والمدة من سنة إلى 10 سنوات بحسب العقد.
وقد يتساءل البعض: لماذا لا تبيع الشركة الأجنبية مباشرة للمستشفى؟ والإجابة أن الممثل هو من تخاطبه الهيئة في كل شيء بعد الموافقة: الإبلاغ عن الحوادث، والإجراءات التصحيحية، والتغييرات. لذلك اختر ممثلاً يفهم البرمجيات، لأن ممثلاً اعتاد على الأجهزة الملموسة قد لا يعرف أن تحديث النموذج تغيير يحتاج إبلاغاً.
المصدر: نظام الأجهزة والمستلزمات الطبية (الترجمة الرسمية) المادتان 8 و15، واللائحة التنفيذية المادة 15.1، وMDS-REQ 9 الملحق 2.
الخطوة 4: نظام الجودة وإدارة المخاطر والأمن السيبراني QMS
هذه الخطوة هي الأطول عادة، ويجب أن تبدأ مبكراً، لأنها تغير طريقة عمل الفريق كله، وليس الملف فقط. ويطلب الإرشاد MDS-G010 ثلاثة أمور أساسية:
نظام إدارة الجودة ISO 13485
يطلب الإرشاد في صفحتيه 16 و17 نظام جودة وفق المعيار ISO 13485، ومعه شرط يخص البرمجيات تحديداً: أن تحفظ تاريخ كل تغيير، وأن تستطيع استرجاع أو إعادة إنشاء أي إصدار سابق من البرنامج. وفي الذكاء الاصطناعي هذا يعني أكثر من حفظ الكود في Git: تحتاج أن تعرف لكل إصدار من النموذج أي بيانات دربته، وبأي إعدادات، وما نتائج اختباره، وأن تستطيع إعادة بنائه إذا سألتك الهيئة بعد سنة.
إدارة المخاطر ISO 14971
يطلب الإرشاد في صفحاته من 13 إلى 15 خطة لإدارة المخاطر تشمل أموراً خاصة بالنماذج، منها:
- المعايير التي تقرر بها إطلاق تحديث للنموذج، وطريقة الرجوع إلى الإصدار السابق إذا لزم.
- مخاطر الأمن السيبراني.
- تغير أداء النموذج مع الزمن. والإرشاد يضرب لذلك مثالاً واضحاً: نموذج ثابت أدى بشكل جيد قبل عشر سنوات قد لا يؤدي بنفس الجودة اليوم، لأن الأجهزة والممارسة والمرضى تغيروا.
- التحيز في البيانات وفي طريقة تفاعل المستخدم مع النتيجة.
ويحيل الإرشاد إلى المعيار ISO 14971:2019 لإدارة مخاطر الأجهزة الطبية، وإلى وثيقة AAMI CR34971:2022 التي تشرح تطبيقه على الذكاء الاصطناعي.
الأمن السيبراني MDS-G38 وMDS-G37
للهيئة إرشادان منفصلان للأمن السيبراني صدرا في 18 يونيو 2019: الأول قبل التسويق MDS-G38، ويسري على كل جهاز يستخدم برنامجاً كمكون، والثاني بعد التسويق MDS-G37. وإرشاد الذكاء الاصطناعي يحيل إليهما في صفحته الثالثة. والنقاط العملية التي تخص فريقك: نمذجة التهديدات قبل البناء، كما في مقال نمذجة التهديدات، ودورة تطوير آمنة كما في مقال Secure SDLC، وخطة لإصلاح الثغرات بعد البيع، وسجل تدقيق لكل تشغيل للنموذج وكل اطلاع على نتيجته كما في مقال سجل التدقيق.
المصدر: MDS-G010 الصفحات 13 إلى 17، وMDS-G38، وMDS-G37.
الخطوة 5: الملف الفني Technical Documentation
يلخص إرشاد MDS-G010 في صفحته الخامسة محتوى الملف الفني في ثمانية بنود، وهي نفس البنود التي يطلبها الملحقان الثالث والرابع من MDS-REQ 1 لأي جهاز:
- وصف الجهاز، ومنه الغرض المعلن والمستخدمون والفئة.
- المعلومات التي يقدمها المصنع للمستخدم، مثل تعليمات الاستخدام.
- معلومات التصميم والتصنيع.
- المبادئ الأساسية للسلامة والأداء Essential Principles.
- تحليل المنفعة والمخاطر وإدارة المخاطر.
- التحقق والمصادقة Verification and Validation.
- خطة الرقابة بعد التسويق.
- تقرير السلامة الدوري PSUR وتقرير الرقابة بعد التسويق.
وفي برنامج ذكاء اصطناعي، أين يذهب ما يخص النموذج؟ في وصف الجهاز تكتب نوع النموذج ومدخلاته ومخرجاته وحدود عمله، وفي التصميم تكتب بيانات التدريب ومصادرها وطريقة التحديد Labeling، وفي التحقق والمصادقة تضع نتائج الاختبار التقني والتقييم السريري الذي سنشرحه في الخطوة التالية.
وأضاف إرشاد المنتجات الرقمية MDS-G27 سنة 2025 محاور للذكاء الاصطناعي، منها الشفافية Transparency بتوثيق واضح لطريقة عمل الخوارزمية وحدودها وتحيزاتها، والإشراف البشري Human Oversight، وإدارة دورة حياة النموذج. لذلك اكتب في تعليمات الاستخدام ما لا يفعله المنتج، وعلى أي فئة من المرضى لم يختبر، لأن هذا جزء من الشفافية المطلوبة.
المصدر: MDS-G010 الصفحة 5، وMDS-G027 القسم 1.2.8.
الخطوة 6: التقييم السريري، أهم جزء في الطلب Clinical Evaluation
هنا يختلف برنامج الذكاء الاصطناعي عن أغلب الأجهزة. فالإرشاد يخصص له أكثر من ست صفحات (من 6 إلى 12)، ويبنيه على إطار التقييم السريري للبرمجيات من IMDRF. ويقول صراحة إن متطلبات التقييم السريري تنطبق على كل فئات الخطر، أي أن الفئة A لا تعفيك منه.
ثلاث خطوات للتقييم في إطار IMDRF
| الخطوة | السؤال الذي تجيب عنه | مثال من منتج الفرز الافتراضي |
|---|---|---|
| الارتباط السريري الصحيح Valid Clinical Association | هل مخرج النموذج مرتبط فعلاً بالحالة الطبية في الطب المعروف؟ | مراجع طبية تبين أن العلامة التي يبحث عنها النموذج في الصورة تدل على الحالة |
| التحقق التقني Analytical Validation | هل يعالج البرنامج المدخلات بدقة ويخرج النتيجة المتوقعة بشكل ثابت؟ | اختبار على صور معروفة الإجابة، من أجهزة مختلفة، مع قياس الثبات |
| التحقق السريري Clinical Validation | هل يحقق استخدامه أثراً سريرياً ذا معنى في الفئة المستهدفة وبيئة الاستخدام؟ | دراسة في أقسام طوارئ حقيقية تقيس أداء الأطباء وزمن القراءة |
ومن المقاييس التي يذكرها الإرشاد الحساسية والنوعية والقيمة التنبؤية الإيجابية والسلبية ونسب الأرجحية. ويضع في صفحته الثامنة مثالاً لحدود تقييم: أقل من 0.6 غير مناسب، ومن 0.61 إلى 0.8 يحتاج مراجعة، وأعلى من 0.81 مقبول للتحقق السريري. لكنه يكتب فوق المثال أنه «مثال يعتمد على الجهاز، وليس قاعدة». فلا تبن خطتك على هذه الأرقام وكأنها حد رسمي.
شروط بيانات الاختبار Reference Dataset
هذا القسم في صفحتي 10 و11 هو ما يفاجئ الفرق التقنية أكثر من غيره، لأنه يعني أن بيانات الاختبار تخطط لها من البداية، ولا تؤخذ مما تبقى بعد التدريب. وتطلب الهيئة في البيانات المرجعية التي يقاس عليها النموذج ما يلي:
- نسبة الحالات الطبيعية إلى المرضية تعكس انتشار الحالة الحقيقي في الفئة المستهدفة.
- أن تأتي البيانات من عدة مراكز طبية.
- أن تطابق الخصائص السكانية للمنطقة التي سيعمل فيها المنتج.
- أن يكون حجمها مبرراً إحصائياً.
- ألا تكون منشورة للعموم، حتى لا يكون النموذج قد تدرب عليها بالخطأ.
ويطلب الإرشاد كذلك تحليلاً للفئات الفرعية ودراسات في عدة مواقع. ويطلب في صفحتيه 11 و12 أن تقارن أداء الأطباء مع الجهاز وبدونه، وليس أداء الأطباء مقابل الجهاز وحده، لأن الغرض مساعدة الطبيب وليس استبداله. والفرق كبير في تصميم الدراسة: الأولى تحتاج أطباء يقرؤون نفس الحالات مرتين بترتيب مدروس، والثانية مجرد مقارنة أرقام.
التحقق المحلي Local Validation لمنتج معتمد في الخارج
وفي الصفحة 12 جملة تهم كل شركة أجنبية: يجب على المصنع أن يتحقق محلياً من أجهزة الذكاء الاصطناعي التي طورت واعتمدت في دول أخرى. أي أن موافقة FDA أو الشهادة الأوروبية لا تغني عن بيانات تمثل المرضى في المملكة.
وهذا ليس كلاماً نظرياً. ففي 2 يوليو 2025 أعلنت الهيئة رفض طلب لجهاز ذكاء اصطناعي يتوقع الإصابة بالسكري من النوع الثاني. وذكرت في إعلانها أن الدراسة السريرية لم تتضمن عينة تمثل السكان المحليين في المملكة، وأن الطلب لم يقدم خطة واضحة لإدارة المخاطر ولا آلية لتحديث المنتج بعد التسويق. وأكدت أن موافقات التسويق في دول أوروبية لا تغني عن الالتزام الكامل بمتطلبات الهيئة. والدرس: خطط لدراسة محلية ولخطة التحديث قبل أن تقدم، وليس بعد الرفض.
المصدر: MDS-G010 الصفحات 6 إلى 12، وخبر الهيئة بتاريخ 2 يوليو 2025.
الخطوة 7: قدم طلب إذن التسويق MDMA
عندما يكتمل الملف، يقدم الطلب من خدمات إذن التسويق في نظام غد، يقدمه المصنع المحلي بنفسه أو الممثل المعتمد عن المصنع الأجنبي. والصورة التالية تجمع الطريق كله من الخطوة الأولى:
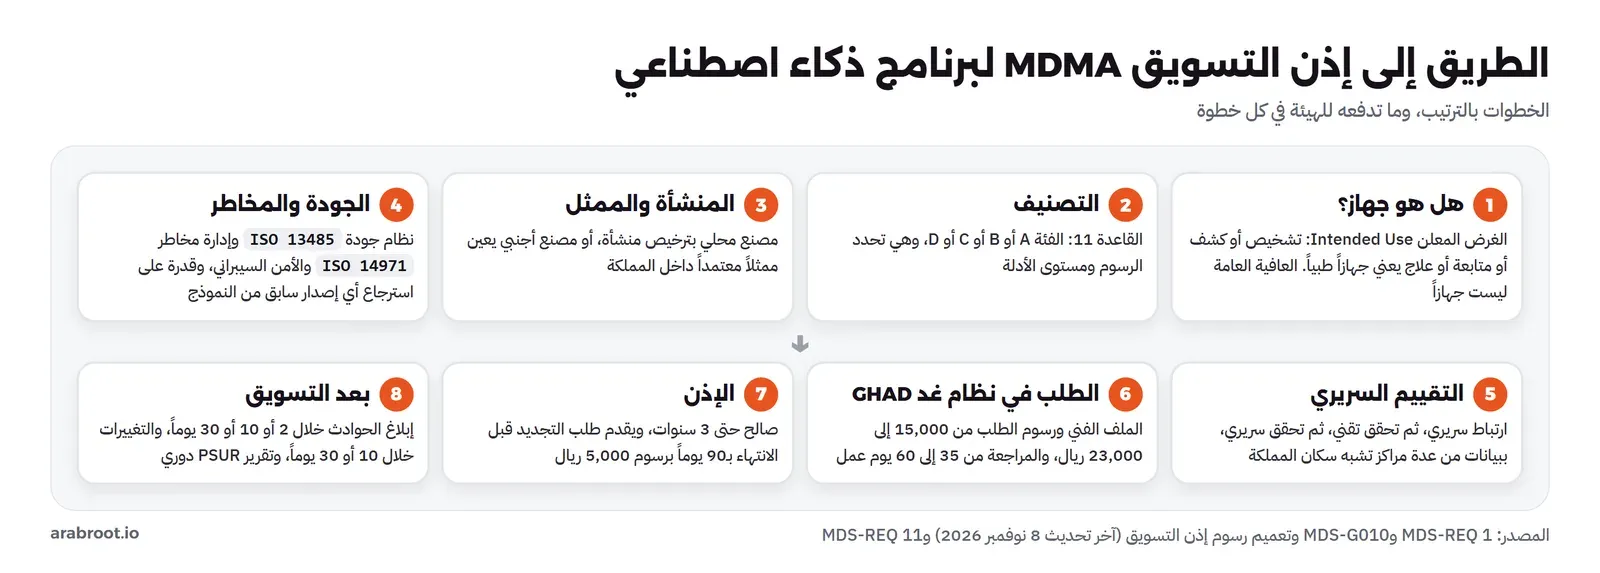
الرسوم ومدد المراجعة Fees
نشرت الهيئة تعميم «رسوم ومدد مراجعة طلبات إذن التسويق» بتاريخ 12 يناير 2026، وآخر تحديث له في 8 نوفمبر 2026. وهذه أرقامه للطلبات الجديدة:
| الفئة | رسوم الطلب الجديد | مدة المراجعة |
|---|---|---|
| A | 15,000 ريال | من 35 إلى 60 يوم عمل، بحسب نوع المنتج وفئته وعدد المنتجات في الطلب |
| B | 19,000 ريال | |
| C | 21,000 ريال | |
| D | 23,000 ريال |
ولطلبات التحديث رسوم أقل، والجدول التالي يبين أهمها:
| نوع الطلب | نوع الرسوم | المبلغ |
|---|---|---|
| التجديد، أو إضافة جهاز أو طراز، أو تغيير الاسم التجاري، أو تحديث الملف الفني | مخفضة Reduced | 5,000 ريال |
| تحديث الملصق أو تعليمات الاستخدام أو المواد الإعلانية فقط | إدارية Administrative | 1,100 ريال |
| تغيير فئة الخطر أو اسم المصنع القانوني أو عنوانه | كاملة Full | رسوم الطلب الجديد بحسب الفئة |
وثلاث نقاط عملية من الوثائق الرسمية:
- مهلة الدفع: بحسب صفحة الأسئلة الشائعة للهيئة، يجب دفع رسوم الطلب خلال 30 يوماً تقويمياً من طلبها.
- مدة الإذن: تنص المادة 10.5 من اللائحة التنفيذية على أن شهادة إذن التسويق صالحة لمدة تصل إلى 3 سنوات من تاريخ إصدارها.
- التجديد: يمكن تقديم طلب التجديد قبل انتهاء الإذن بـ90 يوماً، كما في MDS-REQ 1.
المصدر: تعميم الرسوم ومدد المراجعة وملفه MDMAFee4، وسؤال مهلة الدفع.
هل تختصر موافقة FDA الطريق؟ مسار الاعتماد Reliance
أصدرت الهيئة في 9 سبتمبر 2026 إرشاد مسار الاعتماد MDS-G30. وفيه تعتمد على موافقات ست جهات مرجعية: هيئة الأدوية الأسترالية TGA، والصحة الكندية Health Canada، والجهات المختصة في الاتحاد الأوروبي، والهيئة اليابانية PMDA، والهيئة البريطانية MHRA، وFDA الأمريكية. والشرط أن تكون الموافقة سارية، وأن تكون الجوانب الفنية للمنتج المقدم مطابقة للمنتج المعتمد هناك، ومدة المراجعة من 35 إلى 60 يوم عمل وقد تنخفض إلى 35.
لكن الإرشاد ينص في صفحته الرابعة على أن البرنامج كجهاز طبي والأجهزة المعتمدة على الذكاء الاصطناعي قد تستبعد من هذا المسار بحسب غرضها المعلن ومستوى خطرها وحداثتها وتعقيدها، وأن الهيئة قد تطلب معلومات إضافية لهذه الأجهزة. لذلك لا تبن خطتك على أن موافقة FDA ستمر بمسار مختصر، وجهز التحقق المحلي في كل الأحوال.
المصدر: MDS-G030 الصفحات 3 و4 و8.
مسار الأجهزة المبتكرة والبيئة التجريبية Regulatory Sandbox
هناك أيضاً مسار للأجهزة المبتكرة، فالمادة التاسعة من النظام تسمح بإعفاء الأجهزة المبتكرة من بعض شروط الإذن. وفي أخبار الهيئة لسنة 2026 مثالان على هذا المسار:
- في 22 يونيو 2026 أعلنت الهيئة منح إذن تسويق لتطبيق جوال يقدر النبض وتشبع الأكسجين وضغط الدم من الكاميرا بتقنية rPPG، وقالت إنها أول جهة تنظيمية في العالم تمنح هذا التطبيق إذناً. ومر التطبيق بالبيئة التجريبية التنظيمية Regulatory Sandbox، ثم بمسار الأجهزة المبتكرة، ومن ذلك دراسة سريرية أجريت داخل المملكة. وذكر الإعلان أن التطبيق ليس أداة تشخيص مستقلة، وليس للطوارئ أو الرعاية الحرجة.
- في 10 سبتمبر 2026 أعلنت الهيئة منح إذن لبرنامجين من شركتين سعوديتين ناشئتين: Dental IQ لصور الأسنان، وSAARIA لكشف اعتلال الشبكية السكري من صور قاع العين، ووصفتهما بأنهما أول حلول ذكاء اصطناعي طبية مطورة محلياً في طب الأسنان وطب العيون. ومرا بمسار الأجهزة المبتكرة مع دراسات سريرية محلية وخطط متابعة سريرية بعد التسويق.
ولم نجد على موقع الهيئة صفحة مستقلة تشرح شروط البيئة التجريبية، فإذا كان منتجك مبتكراً فاسأل الهيئة مباشرة عن هذا المسار قبل أن تبدأ دراستك.
المصدر: خبر 22 يونيو 2026، وخبر 10 سبتمبر 2026.
كم تدفع للهيئة في السنة الأولى؟ Costs
الرسوم الرسمية جزء صغير من تكلفة المنتج، لكنها الجزء الوحيد الذي تستطيع حسابه بدقة من وثائق الهيئة. والجدول التالي يجمعها بالسنة، كما وردت في الوثائق بتواريخها أعلاه:
| البند | السنة الأولى | كل سنة بعدها |
|---|---|---|
| طلب إذن التسويق MDMA (بحسب الفئة) | 15,000 إلى 23,000 ريال | لا شيء، حتى سنة التجديد |
| التجديد (كل 3 سنوات على الأكثر) | لا شيء | 5,000 ريال في سنة التجديد فقط |
| ترخيص الممثل المعتمد (للمصنع الأجنبي) | 2,600 ريال | 2,600 ريال |
| ترخيص منشأة مصنعة (للمصنع المحلي، صالح 5 سنوات) | 5,000 ريال | لا شيء، حتى انتهاء الترخيص |
| تحديث الملف الفني بعد تغيير في النموذج | بحسب التغيير | 5,000 ريال لكل طلب تحديث |
أما البنود غير الرسمية، مثل شهادة ISO 13485 من جهة مانحة، والدراسة السريرية، وأتعاب المستشار التنظيمي، وعقد الممثل المعتمد نفسه، فلا توجد لها أرقام رسمية، وتختلف كثيراً بحسب حجم المنتج والدراسة. لذلك اطلب عروض أسعار مكتوبة، ولا تعتمد على أرقام متداولة.
مثال محسوب: شركة أجنبية ومنتج من الفئة B (افتراضي)
لنفرض شركة خارج المملكة صنفت منتجها في الفئة B، وعينت ممثلاً معتمداً، وأعادت تدريب النموذج مرة في السنة الثانية بتغيير يحتاج تحديث الملف الفني:
| السنة | الحساب | رسوم الهيئة |
|---|---|---|
| السنة الأولى | 19,000 (طلب الفئة B) + 2,600 (ترخيص الممثل) | 21,600 ريال |
| كل سنة بعدها دون تغيير | 2,600 (ترخيص الممثل) | 2,600 ريال |
| سنة فيها تحديث للملف الفني | 2,600 + 5,000 | 7,600 ريال |
ولو كانت الشركة سعودية، ومنتجها في الفئة C، فرسوم السنة الأولى 21,000 للطلب و5,000 لترخيص المصنع، أي 26,000 ريال، ثم لا رسوم سنوية حتى التجديد أو انتهاء الترخيص.
الخطوة 8: أعدت تدريب النموذج، فماذا الآن؟ Change Management
هذه النقطة هي أكبر فرق بين برنامج الذكاء الاصطناعي والبرنامج العادي. ففي البرمجيات المعتادة تنشر تحديثاً كل أسبوع، أما في جهاز طبي معتمد فالنموذج الذي اعتمدته الهيئة هو النموذج الذي قيمته. والصورة التالية تبين ما يطلبه الإرشاد:
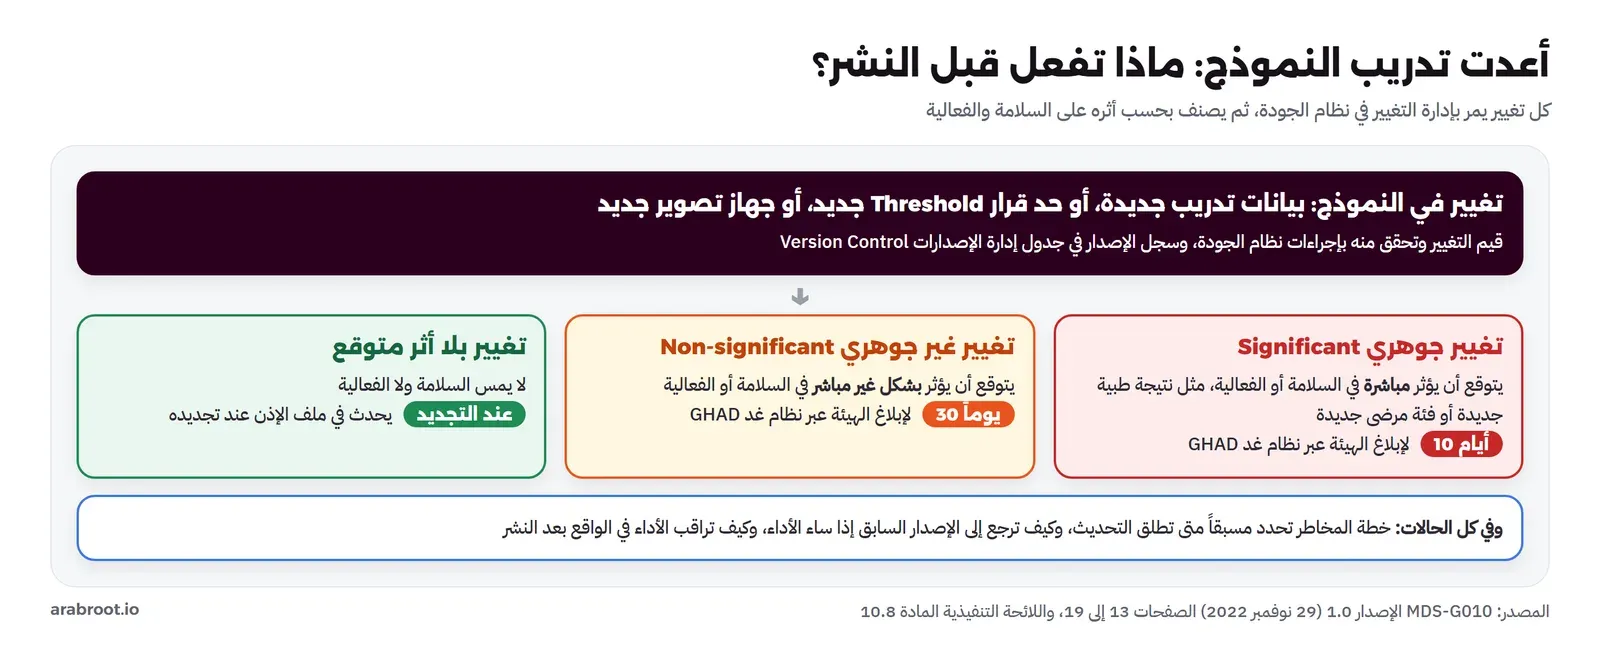
ويقول الإرشاد في صفحتيه 18 و19 إن الهيئة يجب أن تبلغ عبر نظام غد خلال 10 أيام من أي تغيير جوهري، وخلال 30 يوماً من أي تغيير غير جوهري. ويعرف التغيير الجوهري بأنه ما يتوقع منطقياً أن يؤثر مباشرة في سلامة الجهاز أو فعاليته، وغير الجوهري ما يتوقع أن يؤثر فيهما بشكل غير مباشر. والتغيير الذي لا أثر متوقعاً له يحدث في ملف الإذن عند التجديد. ويضع الإرشاد نموذج جدول لإدارة الإصدارات Version Control يسجل فيه كل إصدار.
وقبل أي تصنيف، يطلب الإرشاد أن يكون في نظام الجودة إجراء لتقييم التغييرات يشمل التحكم في التغيير، وتصنيفه جوهرياً أو غير جوهري، وإبلاغ الهيئة، وأن يقيم كل تغيير ويتحقق منه ويصادق عليه.
أمثلة على تصنيف التغيير Change (افتراضية)
| التغيير | كيف تفكر فيه |
|---|---|
| إضافة نتيجة طبية جديدة يكشفها النموذج | يغير الغرض المعلن نفسه، فهو جوهري على الأقل، وقد يغير الفئة فتدفع رسوماً كاملة |
| دعم جهاز تصوير من شركة مصنعة جديدة | يمس الأداء على صور لم تقيم من قبل، فيحتاج تحققاً على صور هذا الجهاز قبل النشر |
| إعادة تدريب على بيانات أحدث بنفس الغرض | يعتمد على أثره على الأداء المقاس، وقرار التصنيف يكتب بمبرره في سجل التغيير |
| تحسين سرعة واجهة العرض دون مساس بالنموذج | غالباً بلا أثر متوقع على السلامة والفعالية، ويسجل في نظام الجودة |
وفي الولايات المتحدة نشرت FDA في أغسطس 2025 إرشاداً نهائياً لخطة التغييرات المسبقة Predetermined Change Control Plan، واختصاراً PCCP، تعرض فيه الشركة في الطلب الأول التغييرات التي تنوي إجراءها وطريقة التحقق منها. ولم نجد في وثائق الهيئة السعودية مساراً مماثلاً باسمه حتى تاريخ قراءتنا، لكن خطة إدارة المخاطر في MDS-G010 تطلب منك أصلاً أن تحدد مسبقاً معايير إطلاق التحديث وطريقة الرجوع عنه، فاكتبها بنفس الدقة.
المصدر: MDS-G010 الصفحات 13 و14 و18 و19، وإرشاد FDA عن PCCP.
الخطوة 9: الرقابة بعد التسويق Post-Market Surveillance
الموافقة ليست نهاية الطريق. فإرشاد الذكاء الاصطناعي يطلب في صفحته الثانية عشرة مراقبة مستمرة لسلامة الجهاز وفعاليته وأدائه في الواقع، لأن أداء النموذج قد يتغير دون أن يتغير فيه سطر واحد، عندما يحدث المستشفى جهاز التصوير أو تتغير فئة المرضى. ومتطلبات الرقابة العامة في MDS-REQ 11 تضع مدداً محددة للإبلاغ:
| الحالة | مدة الإبلاغ للمركز الوطني NCMDR |
|---|---|
| حادثة تمثل تهديداً خطيراً للصحة العامة | خلال يومين من وقوعها أو العلم بها |
| حادثة سببت أو ساهمت أو قد تسبب وفاة أو إصابة خطيرة | خلال 10 أيام |
| الحالات الأخرى | خلال 30 يوماً |
| الرد على أسئلة المتابعة من المركز | خلال 5 أيام |
وإذا احتاج التحقيق أكثر من 30 يوماً فتقدم تقرير متابعة، والتقرير النهائي خلال 15 يوماً إذا لم يحتج اختباراً، و30 يوماً إذا احتاج اختباراً داخل المملكة، و60 يوماً إذا كان الاختبار خارجها.
والإجراء التصحيحي الميداني Field Safety Corrective Action يخص البرمجيات أيضاً، فتحديث البرنامج من الإجراءات المذكورة في المتطلبات. والمدد هنا قصيرة: تبلغ الهيئة خلال يومين من خطاب الإجراء، وتبلغ المستخدمين خلال 5 أيام، وتقدم خطة التنفيذ خلال 5 أيام.
أما تقرير السلامة الدوري PSUR فمدته من MDS-REQ 1: الفئتان C وD تحدثانه سنوياً على الأقل، والفئة B كل سنتين على الأقل، والفئة A تحتفظ بتقرير رقابة يقدم عند الطلب.
كيف تبني المراقبة Monitoring داخل برنامجك؟
عملياً يعني ذلك أن تبني المراقبة داخل المنتج من اليوم الأول، وليس بعد أول شكوى:
- سجل لكل تشغيل للنموذج: الإصدار، ومصدر الصورة وجهازها، والنتيجة، وقرار الطبيب إن أمكن.
- لوحة شهرية تقارن توزيع المدخلات ونسبة التنبيهات بما كانت عليه في التحقق السريري.
- قناة واضحة يبلغ بها المستخدم عن خطأ، وإجراء يحدد خلال ساعات إن كان البلاغ حادثة تحتاج إبلاغ الهيئة.
- زر إيقاف يعيد سير العمل في المستشفى كأن المنتج غير موجود، إذا قررت سحب إصدار.
المصدر: MDS-REQ 11 الصفحات 5 و6 و10 و11، وMDS-REQ 1 الصفحتان 57 و58.
مقارنة مختصرة مع FDA والاتحاد الأوروبي EU
أغلب الشركات تخطط لأكثر من سوق، لذلك نضع المقارنة التالية للفهم فقط، والتفصيل في كل سوق من وثائقه:
| البند | السعودية SFDA | الولايات المتحدة FDA | الاتحاد الأوروبي |
|---|---|---|---|
| فئات الخطر | A وB وC وD، والبرمجيات بالقاعدة 11 | I وII وIII، ومسارات 510(k) وDe Novo وPMA | I وIIa وIIb وIII في لائحة MDR، والبرمجيات بالقاعدة 11 |
| وثيقة الذكاء الاصطناعي | MDS-G010 (2022) وMDS-G27 (2025) | إرشادات منها PCCP (أغسطس 2025) | لائحة الذكاء الاصطناعي AI Act مع لائحة الأجهزة |
| تحديث النموذج | إبلاغ خلال 10 أو 30 يوماً | تقديم جديد في الأصل، أو تغيير مخطط له مسبقاً في PCCP | تقييم التغيير مع الجهة المعتمدة Notified Body |
| بيانات محلية | مطلوب تحقق محلي للمنتجات المعتمدة خارجياً | بحسب المنتج والدراسة | بحسب المنتج والدراسة |
ولمن يريد أن يرى حجم السوق: قائمة FDA للأجهزة الطبية المعتمدة على الذكاء الاصطناعي، بتحديثها المؤرخ في 4 سبتمبر 2026، فيها 1,614 جهازاً عددناها بأنفسنا من الجدول، منها 235 جهازاً في سنة 2024، و335 في 2025، و181 في 2026 حتى آخر قرار في القائمة بتاريخ 29 يونيو 2026. ولم نجد إحصاء رسمياً منشوراً لعدد هذه الأجهزة المعتمدة في السعودية.
وفي أوروبا، بحسب صفحة المفوضية الأوروبية التي حدثت في 19 أكتوبر 2026، دخلت لائحة الذكاء الاصطناعي حيز التنفيذ في 1 أغسطس 2024 وأصبحت مطبقة في 2 أغسطس 2026 مع استثناءات. ومنها أن قواعد أنظمة الذكاء الاصطناعي عالية الخطر المدمجة في منتجات منظمة، ومنها الأجهزة الطبية، لها فترة انتقالية ممتدة حتى 2 أغسطس 2028 بعد تعديل أقر في 2026.
المصدر: قائمة FDA، وصفحة المفوضية الأوروبية.
قائمة تحقق قبل أن تقدم Checklist
| البند | جاهز؟ |
|---|---|
| جملة غرض معلن واحدة: الحالة، والفحص أو البيانات، والمستخدم، وماذا يتغير في قراره، ومراجعة لكل عبارة تسويقية تخالفها | ☐ |
| فئة بالقاعدة 11 مع مبرر مكتوب، وتحليل بجدول IMDRF لحالة المريض ودور المعلومة | ☐ |
| ترخيص منشأة مصنعة، أو ممثل معتمد داخل المملكة يفهم البرمجيات | ☐ |
| نظام جودة ISO 13485 يستطيع إعادة إنشاء أي إصدار من النموذج ببياناته وإعداداته | ☐ |
| ملف مخاطر ISO 14971 يشمل التحيز وتغير الأداء ومعايير إطلاق التحديث والرجوع عنه | ☐ |
| تقييم أمن سيبراني وفق MDS-G38، وخطة لما بعد التسويق وفق MDS-G37 | ☐ |
| بيانات اختبار من عدة مراكز، بانتشار حقيقي، تمثل سكان المملكة، غير منشورة، بحجم مبرر | ☐ |
| دراسة تقارن أداء الأطباء مع المنتج وبدونه، وتحليل للفئات الفرعية | ☐ |
| ميزانية للرسوم الرسمية للسنة الأولى، ومهلة دفع 30 يوماً | ☐ |
| سجل تشغيل ومراقبة أداء داخل المنتج، وإجراء إبلاغ بمدد 2 و10 و30 يوماً | ☐ |
أخطاء شائعة Common Mistakes
- البدء بالنموذج قبل الغرض المعلن: البيانات التي جمعت دون غرض محدد قد لا تصلح للتقييم السريري، فتعيد جمعها.
- استخدام بيانات عامة منشورة للاختبار النهائي: الإرشاد يطلب ألا تكون بيانات الاختبار منشورة للعموم.
- الاعتماد على موافقة أجنبية وحدها: الإرشاد يطلب تحققاً محلياً، وقرار الرفض في يوليو 2025 مثال واضح.
- معاملة إعادة التدريب كتحديث عادي: كل تغيير يمر بنظام الجودة، والجوهري يبلغ خلال 10 أيام.
- تسمية المنتج «عافية» وبيعه للمستشفيات لغرض طبي: الإرشاد MDS-G27 يجعل الهيئة تقيمه إذا علمت الشركة بالاستخدام الطبي.
- حساب الرسوم دون الممثل المعتمد: رسومه سنوية، ويأتي معها عقد يجب التفاوض عليه.
- تأجيل المراقبة بعد التسويق: مدة الإبلاغ عن حادثة خطيرة قد تكون يومين، ولا يمكن الالتزام بها دون سجلات جاهزة.
الخلاصة
- البرنامج جهاز طبي إذا كان غرضه المعلن الكشف أو التشخيص أو التوقع أو المتابعة أو العلاج، والتقنية نفسها لا تحدد ذلك.
- الفئة من القاعدة 11 في MDS-REQ 1 بالحروف A إلى D، وجدول IMDRF مرجع للتفكير في الخطر.
- الإرشاد MDS-G010 (نوفمبر 2022) يركز على التقييم السريري ببيانات من عدة مراكز تمثل سكان المملكة، وعلى إدارة المخاطر والتغييرات.
- رسوم الطلب الجديد من 15,000 إلى 23,000 ريال بحسب الفئة، والمراجعة من 35 إلى 60 يوم عمل، والإذن صالح حتى 3 سنوات.
- المصنع الأجنبي يعين ممثلاً معتمداً داخل المملكة برسوم 2,600 ريال في السنة، ومسار الاعتماد على FDA قد يستبعد منتجات الذكاء الاصطناعي.
- بعد الموافقة: إبلاغ التغييرات خلال 10 أو 30 يوماً، والحوادث خلال 2 أو 10 أو 30 يوماً، وتقارير PSUR بحسب الفئة.
والخطوة التالية في المرحلة هي الطب عن بعد Telemedicine، حيث نبني زيارة فيديو ووصفة وسجلاً بمعايير FHIR. ولخصوصية البيانات التي ستدرب عليها نموذجك، اقرأ مقال خصوصية البيانات الصحية وإخفاء الهوية.
 دليلكيف تعمل شركة ناشئة في الذكاء الاصطناعي الطبي Medical AI؟ما الذي تحتاجه شركة ذكاء اصطناعي للأشعة غير النموذج: البيانات والتحقق والموافقة والتكامل مع المستشفى والبيع، بأمثلة محسوبة باليد.
 دليلخصوصية البيانات الصحية وإخفاء الهوية De-identificationما يقوله النظام السعودي عن البيانات الصحية، ومن يحق له أن يراها، وكيف تخفي هوية المرضى وتقيس أن البيانات لم تعد تدل عليهم.
 دليلالطب عن بعد Telemedicine: المكالمة والوصفة والسجلنبني زيارة طبية عن بعد كاملة على سيرفرك، من الحجز والموافقة إلى المكالمة والوصفة في سجل FHIR، ونقيس ما يحدث للصورة والصوت على خط ضعيف.
 دليلكيف تعمل أنظمة الصور الطبية؟ DICOM وPACS من الداخلكيف تحفظ المستشفيات صور الأشعة وتنقلها بمعيار DICOM، وكيف تشغل أرشيفاً وعارضاً على سيرفرك وتجربهما على صور حقيقية.
 دليلالمنصات الصحية في السعودية: نفيس NPHIES وصحتي ووصفتيمن يملك كل منصة صحية وطنية وماذا تفعل، من صحتي ومستشفى صحة الافتراضي إلى نفيس والسجل الموحد، وما يعنيه ذلك لمن يبني نظاماً.
 دليلالتعلم الآلي Machine Learning للمبتدئينكيف تتعلم الآلة القواعد من الأمثلة، وكيف تعرف أن النموذج تعلم فعلاً ولم يحفظ الإجابات، ومتى تختار كل خوارزمية.
سجل التحديثات
- 2026-11-18: كتابة المقال، ومراجعة وثائق الهيئة العامة للغذاء والدواء (النظام واللائحة وMDS-REQ 1 وREQ 9 وREQ 11 وMDS-G010 وG23 وG27 وG008 وG30 وG37 وG38) وتعميم الرسوم وقائمة FDA وصفحة المفوضية الأوروبية في نفس التاريخ.